Știința pe înțeles
SPG4 la copii: ce trebuie să știe părinții
SPG4 poate începe și în copilărie. Ce se știe despre debut, diagnostic, îngrijirea de acum, moștenire și cercetare, explicat pentru părinți, cu trimiteri la surse medicale.

Suntem o asociație non-profit din România dedicată accelerării cercetării pentru terapii genetice în SPG4 — o boală neurologică ereditară care poate începe încă din copilărie. Finanțăm știință riguroasă, suntem alături de familii și raportăm public fiecare sumă primită.
Obiectiv pe 24 de luni: 3.000.000 €
Raportarea începe odată cu prima donație verificată
Cum verificăm sumeleParaplegia spastică ereditară de tip 4 este o afecțiune neurologică genetică în care fibrele nervoase lungi, ce duc comenzile de mișcare de la creier către picioare, se deteriorează treptat. La unii copii, primele semne apar încă din primii ani de viață.
Pentru un copil, SPG4 înseamnă de obicei picioare tot mai rigide (spasticitate) și mai slabe, care îngreunează mersul de-a lungul anilor. Boala nu afectează doar copiii — la mulți oameni începe la vârsta adultă — iar evoluția diferă mult chiar în aceeași familie: un părinte și copilul său pot avea traiectorii foarte diferite. De aceea, înțelegerea bolii și cercetarea unor tratamente care să-i schimbe evoluția contează pentru fiecare familie.
Ne dedicăm accelerării cercetării pentru terapii genetice în SPG4, cu un scop clar: o viață mai bună pentru copiii care trăiesc cu această boală și, atunci când știința o va permite, tratamente eficiente, accesibile prin căi medicale adecvate.
Susținem proiecte alese pentru calitatea lor științifică, cu obiective clare și buget documentat, care pot aduce mai aproape tratamente pentru copiii cu SPG4.
Aducem la aceeași masă părinți, clinicieni și cercetători, pentru ca prioritățile cercetării să țină cont de ce contează cu adevărat pentru copii.
Fiecare donație verificată apare în raportarea noastră publică. Separăm clar banii primiți de promisiuni și de sumele angajate în proiecte.
Ne propunem să strângem 3.000.000 € în 24 de luni pentru cercetare, colaborare științifică și dezvoltarea unor căi de acces adecvate medical — pentru ca, într-o zi, copiii cu SPG4 să aibă opțiuni reale de tratament.
Suma este o ambiție de finanțare, nu prețul unui tratament existent. Fiecare proiect susținut va avea un buget documentat și publicat înainte de a primi fonduri.
Primit și verificat
—
din obiectivul de 3.000.000 €
Încă nu există sume verificate
Afișăm doar bani primiți și confirmați prin extras bancar, raportul oficial al platformei sau confirmarea procesatorului de plăți. Prima actualizare va apărea aici imediat după verificare.
Doar sume verificate. Promisiunile de sponsorizare nu sunt incluse.
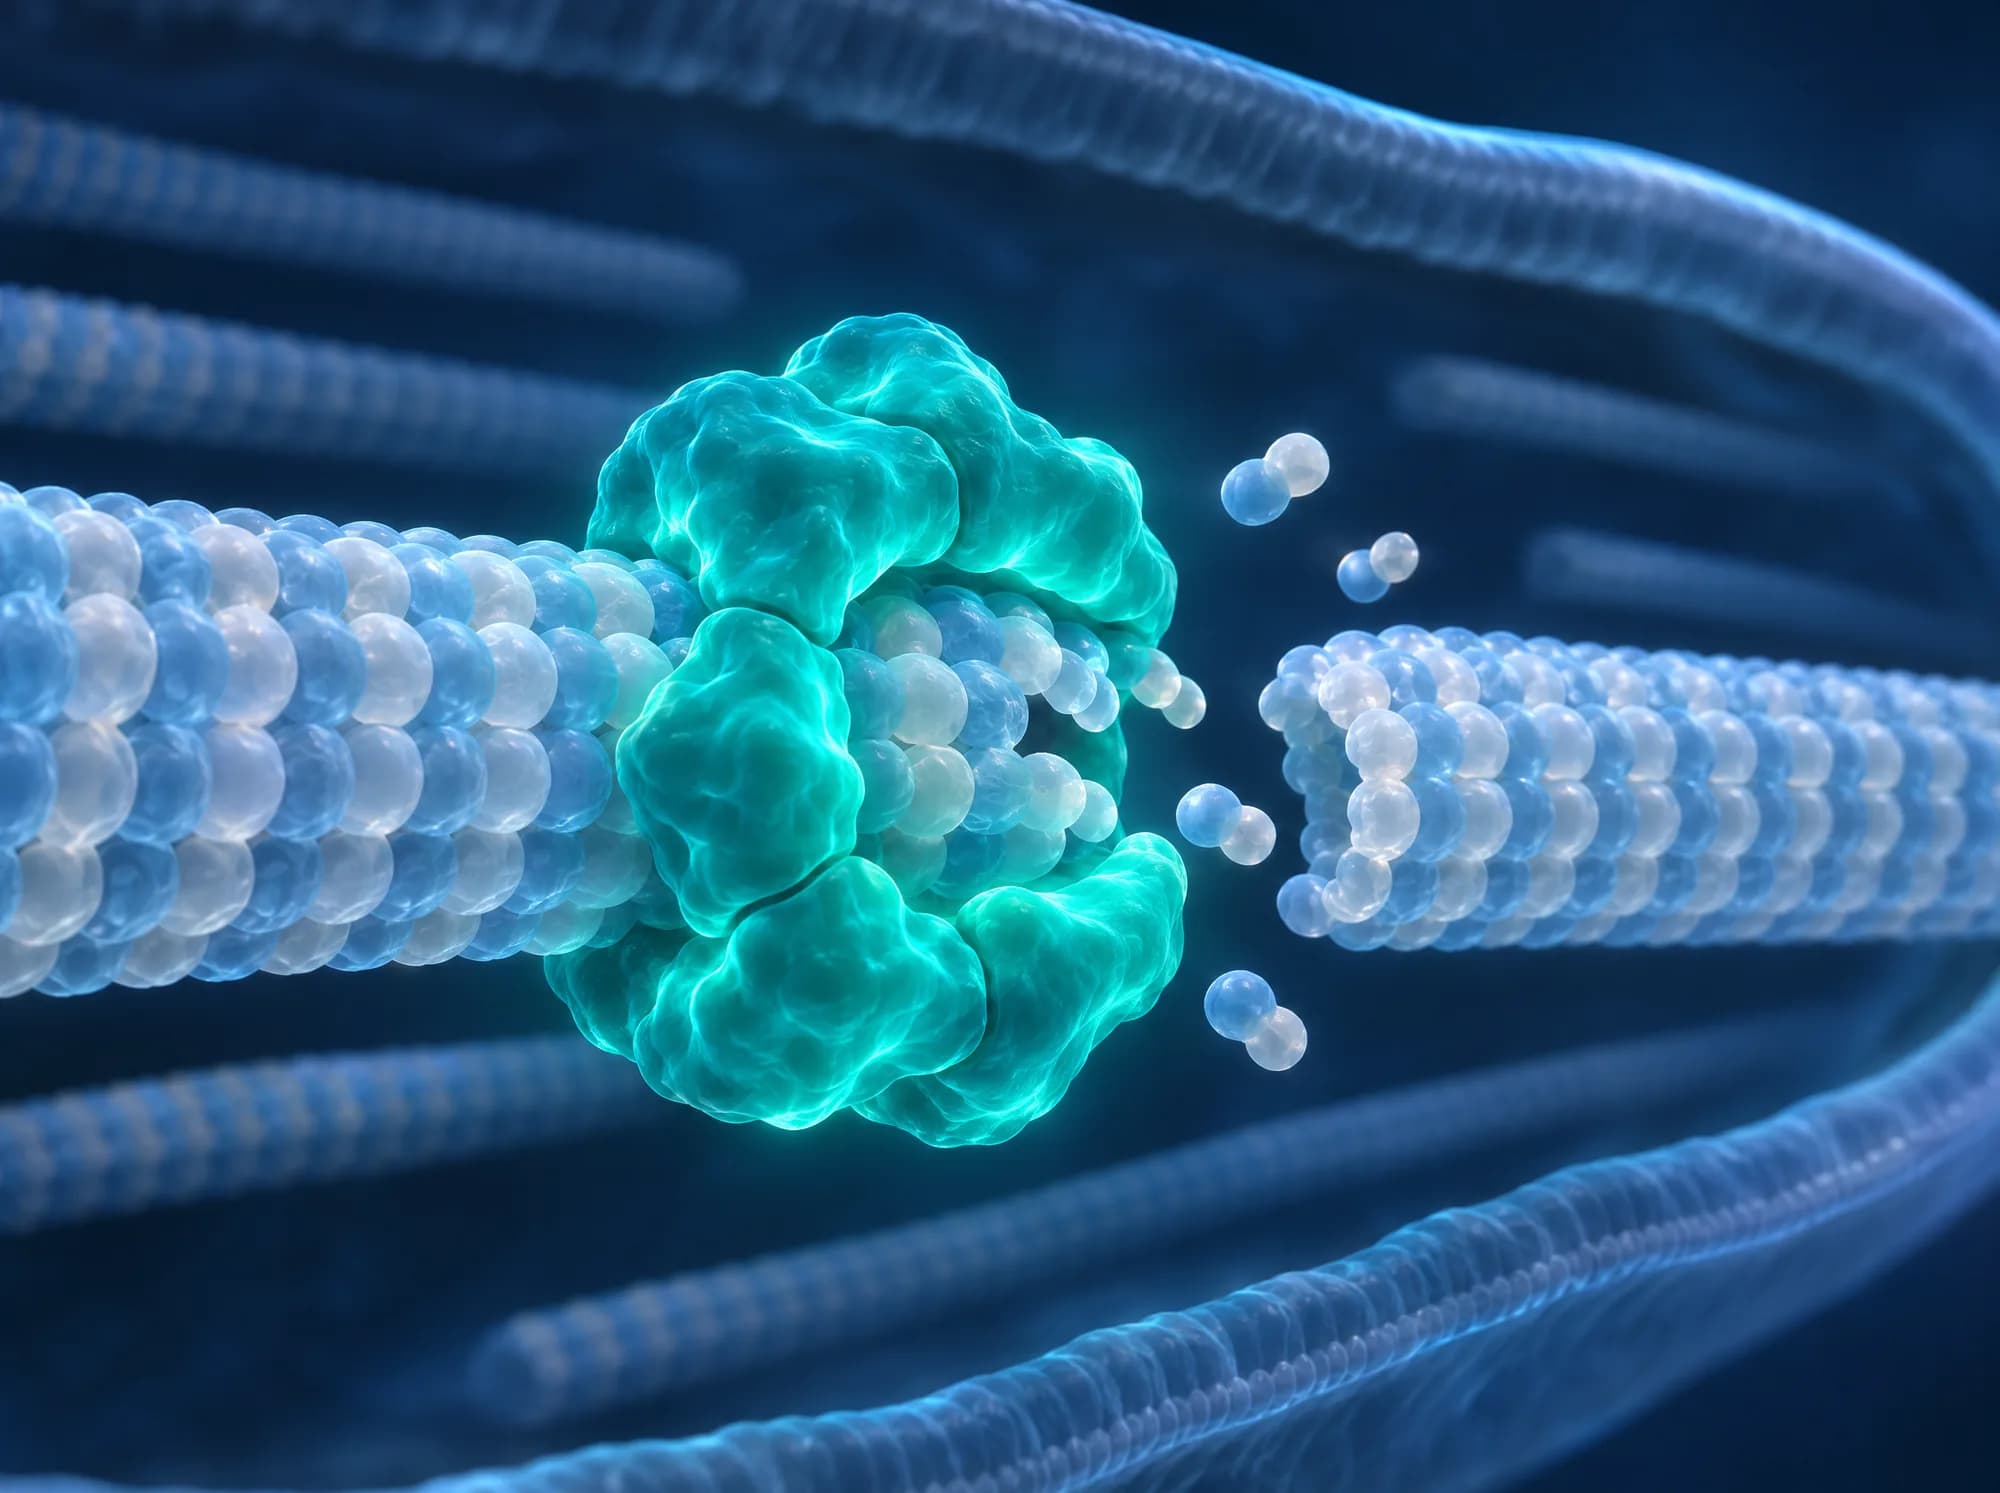
Gena SPAST conține instrucțiunile pentru spastină, o proteină care fragmentează microtubulii — filamentele ce formează scheletul intern al neuronilor și pe care se transportă materiale de-a lungul axonului.
Se află pe cromozomul 2 (regiunea 2p22.3). La persoanele cu SPG4 — copii sau adulți — una dintre cele două copii ale genei are o variantă patogenă.
Este o enzimă din familia ATP-azelor AAA. Se asamblează în inele de șase subunități care rup microtubulii, ajutând celula să-și reorganizeze rețeaua de „șine” interne.
Neuronii motori care coboară din creier prin măduva spinării au unele dintre cele mai lungi prelungiri din organism. Ei depind de un transport intern eficient, iar capetele acestor axoni sunt primele afectate în paraplegia spastică ereditară.
Refacerea nivelului de spastină (de exemplu, prin blocarea degradării ei), terapia genică de tip „silence-and-replace”, inhibarea enzimei HDAC6 sau medicamente care acționează asupra microtubulilor. Într-un studiu, terapia genică administrată unor șoareci nou-născuți a prevenit apariția simptomelor — de aceea cercetătorii se întreabă și dacă momentul intervenției contează. Rezultatele vin din celule și modele animale: nicio abordare nu a fost încă testată la copii sau adulți cu SPG4.
Bolile rare atrag rareori investiții comerciale suficiente pentru a trece de primele etape ale cercetării. Organizațiile create de familii pot finanța tocmai aceste etape și pot construi infrastructura de care au nevoie studiile viitoare.
Studiile preclinice sunt adesea cel mai greu de finanțat. Rezultatele lor pot deschide drumul către granturi publice și investiții mai mari.
Facilităm schimbul de date, modele și expertiză între echipe care lucrează la SPG4 și la afecțiuni înrudite.
Reprezentăm copiii cu SPG4 din România și familiile lor în dialogul cu medicii, cercetătorii și autoritățile.
Modelele celulare, registrele de pacienți și datele despre evoluția bolii, inclusiv la copii, fac fiecare studiu viitor mai rapid și mai solid.
Știința pe înțeles
SPG4 poate începe și în copilărie. Ce se știe despre debut, diagnostic, îngrijirea de acum, moștenire și cercetare, explicat pentru părinți, cu trimiteri la surse medicale.
Știința pe înțeles
Ce înseamnă un diagnostic de SPG4, cum se manifestă, cum se moștenește, cum se confirmă și ce se poate face astăzi pentru simptome. Explicat pe înțelesul tuturor, cu trimiteri la surse medicale.
Știința pe înțeles
Terapia genică Melpida pentru SPG50 a dat speranță multor familii. Explicăm ce a arătat, de ce SPG4 este o boală diferită și ce putem învăța, realist, din acest exemplu.
Un parteneriat de sponsorizare poate susține direct un proiect de cercetare pentru copiii cu SPG4, cu raportare dedicată, vizibilitate responsabilă și un contract încheiat conform legislației române privind sponsorizarea.
Vezi opțiunile de parteneriatRezumate clare ale studiilor relevante pentru SPG4, progresul campaniei și rapoartele financiare. Fără spam; te poți dezabona oricând.
Sprijină cercetarea cu o donație unică sau lunară, ori alătură-te nouă ca voluntar, ambasador sau partener.
Imagine generată cu AI, cu rol ilustrativ. Nu reprezintă persoane, pacienți sau parteneri reali.
Parodi L, Rydning SL, Tallaksen C, Durr A (2019). Spastic Paraplegia 4. GeneReviews®, University of Washington, Seattle (posted 2003; updated 13 June 2019).
PMID 20301339Ultima verificare: 6 noiembrie 2026
Referința clinică de bază pentru SPG4: frecvență, debut, simptome, moștenire, diagnostic și tratament simptomatic.
Parodi L, Fenu S, Barbier M, et al. (2018). Spastic paraplegia due to SPAST mutations is modified by the underlying mutation and sex. Brain 141(12):3331–3342.
PMID 30476002Ultima verificare: 6 noiembrie 2026
Studiu pe 842 de pacienți cu SPG4: debut, penetranță și tipuri de variante.
Hazan J, Fonknechten N, Mavel D, et al. (1999). Spastin, a new AAA protein, is altered in the most frequent form of autosomal dominant spastic paraplegia. Nature Genetics 23(3):296–303.
PMID 10610178Ultima verificare: 6 noiembrie 2026
Descoperirea genei SPAST și a proteinei spastină.
Errico A, Ballabio A, Rugarli EI (2002). Spastin, the protein mutated in autosomal dominant hereditary spastic paraplegia, is involved in microtubule dynamics. Human Molecular Genetics 11(2):153–163.
PMID 11809724Ultima verificare: 6 noiembrie 2026
Prima dovadă că spastina reglează dinamica microtubulilor.
Evans KJ, Gomes ER, Reisenweber SM, et al. (2005). Linking axonal degeneration to microtubule remodeling by Spastin-mediated microtubule severing. Journal of Cell Biology 168(4):599–606.
PMID 15716377Ultima verificare: 6 noiembrie 2026
Spastina purificată este suficientă pentru a tăia microtubulii.
Roll-Mecak A, Vale RD (2008). Structural basis of microtubule severing by the hereditary spastic paraplegia protein spastin. Nature 451(7176):363–367.
PMID 18202664Ultima verificare: 6 noiembrie 2026
Primul model structural al hexamerului de spastină.
Blackstone C (2012). Cellular pathways of hereditary spastic paraplegia. Annual Review of Neuroscience 35:25–47.
PMID 22540978Ultima verificare: 6 noiembrie 2026
Definește paraplegiile spastice ereditare ca axonopatii distale, dependente de lungimea axonului, ale tracturilor corticospinale.
Solowska JM, Baas PW (2015). Hereditary spastic paraplegia SPG4: what is known and not known about the disease. Brain 138(Pt 9):2471–2484.
PMID 26094131Ultima verificare: 6 noiembrie 2026
Izoformele M1 și M87 ale spastinei și ipotezele despre mecanismul bolii.
Piermarini E, Baas PW (2026). SPG4 hereditary spastic paraplegia: from etiology to therapy. Movement Disorders 41(10):2592–2605.
PMID 42538614Ultima verificare: 6 noiembrie 2026
Cea mai recentă sinteză despre cauzele SPG4 și direcțiile terapeutice.
Sardina F, Carsetti C, Giorgini L, et al. (2024). Cul-4 inhibition rescues spastin levels and reduces defects in hereditary spastic paraplegia models. Brain 147(10):3534–3546.
PMID 38551087Ultima verificare: 6 noiembrie 2026
Muște și celule de la pacienți: refacerea nivelului de spastină reduce defectele.
Piermarini E, Guha S, Qiang L, et al. (2026). Intracerebroventricular SPAST-AAV9 gene therapy prevents manifestation of symptoms in a mouse model of SPG4 hereditary spastic paraplegia. Molecular Therapy 34(3):1729–1742.
PMID 41311060Ultima verificare: 6 noiembrie 2026
Terapie genică „silence-and-replace” la șoareci nou-născuți: a prevenit apariția simptomelor. Netestată la oameni.
Mohan N, Ramakrishnan S, Sun X, et al. (2026). Modeling spastic paraplegia 4 with corticospinal motor neuron-enriched cortical organoids reveals genotype-phenotype and HDAC6-targetable pathology. Cell Reports 45(3):117036.
PMID 41739645Ultima verificare: 6 noiembrie 2026
Organoizi și șoareci: inhibarea HDAC6 corectează degenerarea axonală.
Sandate CR, Szyk A, Zehr EA, et al. (2019). An allosteric network in spastin couples multiple activities required for microtubule severing. Nature Structural & Molecular Biology 26(8):671–678.
PMID 31285604Ultima verificare: 6 noiembrie 2026
Structură cryo-EM a spastinei cu un peptid de glutamat în porul central.
Han H, Schubert HL, McCullough J, et al. (2020). Structure of spastin bound to a glutamate-rich peptide implies a hand-over-hand mechanism of substrate translocation. Journal of Biological Chemistry 295(2):435–443.
PMID 31767681Ultima verificare: 6 noiembrie 2026
Structura spastinei umane și mecanismul „mână peste mână”.